“家族树”还是“传播链”?进化树不会直接告诉你答案,但它会给你最关键的线索。
- 唯那生物
- 密码子·生信云
- 原创内容
- 2023-09-30 10:58:54
- 244
进化树能告诉你“谁和谁像”,但不能告诉你“谁传给谁”。
那些挨得很近的点,是线索,不是答案。
箭头画下去之前,先问问:时间线对齐了吗?接触史查过了吗?暴露场景排除了吗?
没有这些,再近的SNP也只是猜测。
进化树不是"不可靠",恰恰相反,它的价值在于用基因组信息缩小调查范围;只是"遗传相近"与"直接传播"之间,还隔着一条完整的现场证据链。
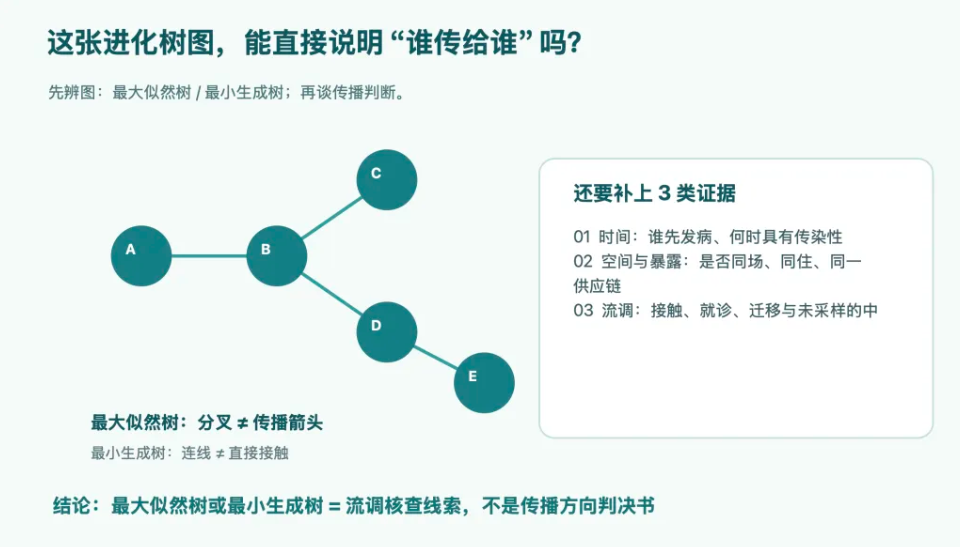
最适合回答的问题:哪些病例值得放进同一轮流行病学调查进行核查?
不适合单独回答的问题:谁是传染源?传播发生在哪里?有没有未被采样的中间病例?
根本原因:进化树是算法对遗传关系的数学估计,不是对真实传播事件的现场记录。遗传距离近,只说明序列相似度高;至于这种相似是怎么来的,是直接传播、共同暴露,还是中间漏采了一环,树图本身给不出答案。
01
先辨图:最大似然树,
还是最小生成树?
最大似然树是“哪种树形最合理”,最小生成树是“怎样连最近”。
两者都叫进化树,但一个讲演化路径,一个讲遗传距离。
读图前先确认类别,否则后续分析全是错的。
02
案例一:最大似然树里的分叉,
不是传播箭头
Cai 等基于核心基因组 SNP,对 98 株金黄色葡萄球菌(医院+食物来源)构建了近似最大似然树,并在树旁标注了样本来源、耐药谱与毒力因子。
最大似然树的强项:快速识别遗传相近的样本簇、评估簇间距离、观察表型特征是否在树上呈聚集分布。常用工具包括 FastTree 和 IQ‑TREE。
不能过度解读的地方:分支只反映模型下的遗传关系,不代表传播方向。两株菌落在相邻分支,只能说明“遗传上相近、值得纳入同一轮流调核查”,无法区分“A 直接传给 B”“A 经未采样中间病例传给 B”或“两者来自同一持续菌群而无近期接触”。
读图提醒:分叉是对序列演化关系的数学估计,不是一条带箭头的传播边。即便分支很近,也必须叠加病例时间线、接触史与暴露场景,才能做出传播推断。
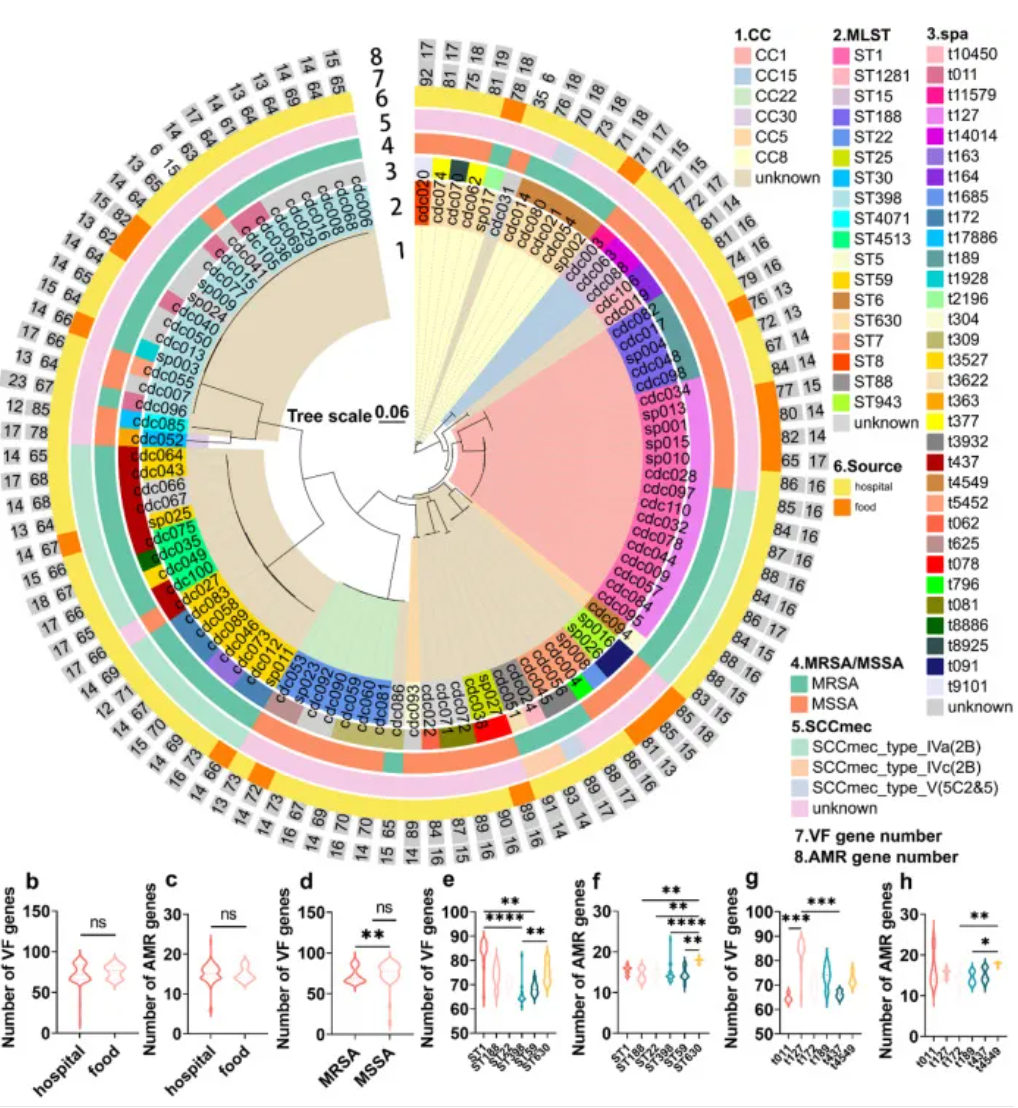
图2最大似然树示例
03
案例二:最小生成树里的连线,
不是直接传播证据
Schrader 等基于核心基因组多位点分型(cgMLST)数据,展示了 156 株耐万古霉素粪肠球菌的近邻关系。节点代表单个分离株或相同分型的多个分离株。
最小生成树的强项:快速识别遗传距离最近的样本、锁定可疑聚集节点、为新分离株优先匹配回看病区与时间线提供线索。常用工具包括 GrapeTree。
不能过度解读的地方:图中的连线是算法在全体样本中挑选出的近邻连接,不代表两节点之间存在直接接触,也不意味着传播一定沿这条边发生。上述 VRE 研究并未单凭最小生成树认定聚集,而是进一步结合 SNP 分析与流行病学连接来判定疑似院内传播事件。
读图提醒:最小生成树的连线帮助你排优先级,先核查这些近邻样本;它不替你完成传播方向的判定。
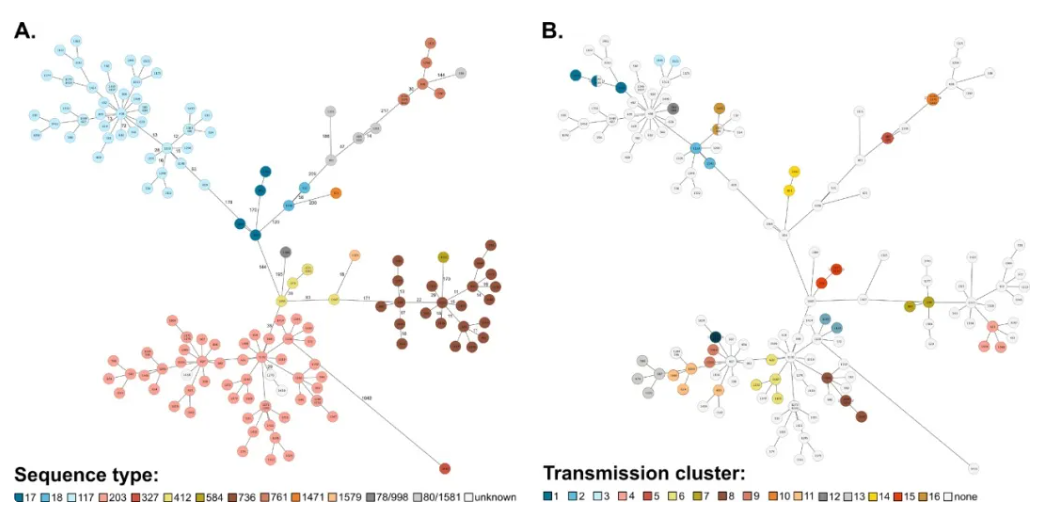
图3最小生成树示例
04
原论文的图,
为什么也不能直接画成传播箭头?
台湾结核研究用中位连接网络同时展示了 SNP 距离与流调信息。这张图的价值在于:让遗传证据和现场证据互相校验。
结果很说明问题:SNP=0 未必有共同暴露;传统分型一致但缺乏流调联系且跨城市的病例,反而可能需要排除。
读图提醒:进化图上的“近”不等于流行病学上的“通”;两张皮合在一起,才算完整证据链。
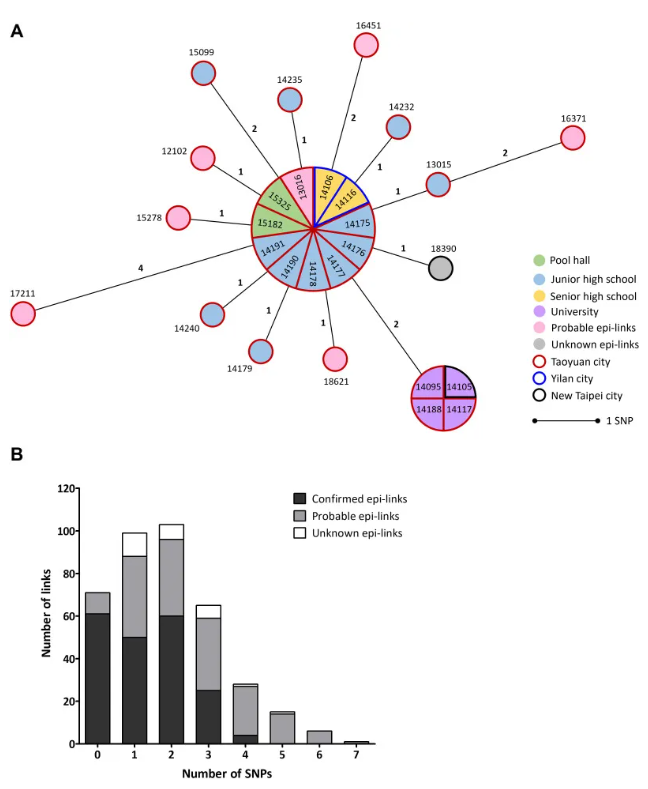
图3Xiao等原文图
05
SNP 阈值不是"判决线"
Xiao 等的工作阈值:≤5 SNP 为强聚集提示,≤15 SNP 为可能聚集。但这不是通用规则,菌种、背景、流程一变,阈值就要调整。
解读边界:阈值是风险分层的工具,不是传播方向的证明,更不能独自恢复传播链。
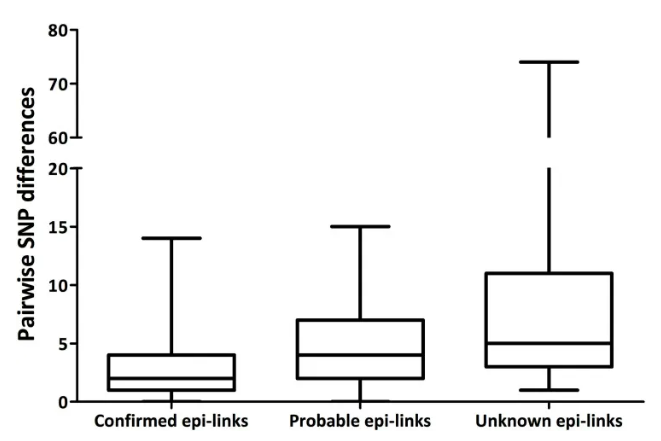
图4Xiao等原文图
06
疾控现场怎样把图用对?
最大似然树和最小生成树的最佳用法,不是用来回答“谁传给谁”,而是生成一张需要优先核查的病例清单。
具体流程是:先从树中筛出遗传距离较近的病例对或聚集,再逐一核对诊断日期、症状出现时间、可能传染期,接着回溯居住地、工作场所、医疗机构或其他共同暴露,最后核查接触史并主动考虑未采样中间病例。最终的传播判断不应是简单的二元答案,而应是“支持”“可能”或“尚无证据支持”的分级表述。
在这一过程中,实验室的责任是:在报告中明确图形类型、距离计算方法与聚集判定规则,并输出距离矩阵和聚集名单。流调的责任是:将这些名单嵌入时间线与现场调查。两部分结合,才能形成一份真正可用于行动的分子流行病学结论。
下次再看到进化树图上画着 A→B→C 的箭头,先停一下:
这张图能告诉你的是"这三株值得放在一起查",而不是"传播真的沿着这条线发生"。
遗传相近 ≠ 直接传播。进化树图提供线索,现场证据链给出结论。
参考文献
1. Cai Q, et al. Genomic surveillance of Staphylococcus aureus reveals phenotypic and pathogenic diversity across hospital and food sources in Hainan, China. Scientific Reports. 2026. https://doi.org/10.1038/s41598-026-49184-w
Q:做单基因进化分析,不想装Linux、配环境,有没有在线小工具能快速出树?
A:有的!密码子·生信云刚刚上线了「单基因序列进化树构建(mafft+fasttree)」小工具,只需微信扫码注册,上传FASTA格式的核酸或蛋白序列,一键就能拿到多序列比对结果和NWK树文件,支持大批量样本批量分析。生成的树文件可以直接拖进iTOL做后续美化。
👉 小工具直达:https://cloud.mimazi.net/tool/article-169.html,
点击阅读原文即可试用!
Q:树文件拿到了,但不知道怎么解读、怎么美化才能发文章?
A:别担心,密码子学院有两门配套课程帮你系统搞定:
1️⃣ 《微生物基因组研究生信入门必修课》——从零教你进化树类型、算法选择、结果解读,还会手把手带你用BLAST、BRIG、NCBI上传等必备技能。
课程链接:https://college.mimazi.net/course/article-39.html
2️⃣ 《精通系统发育树美化与数据可视化:iTOL实战全攻略》——13个课时,从标签调整、热图、柱状图到关联分析,全部用真实案例和模板教学,替换自己的数据就能出图。
课程链接:https://college.mimazi.net/course/article-64.html
输入网址或百度搜密码子学院搜索课程关键字即可学习!
Q:还有其他分析需求怎么办?
A:登录密码子生信云(https://cloud.mimazi.net/),首页有上百款小工具,覆盖序列处理、统计绘图、基因组注释、比较分析等模块,搜关键词就能找到。
更多技术问题及需求添加客服微信随时沟通。